진양곤 HLB 회장 (사진=HLB)
◇FDA, 심사기한 이틀 앞서 승인…'리픽투' 美 시장 진입
FDA는 23일(현지시간) 리라푸그라티닙을 FGFR2 유전자 융합 또는 기타 재배열을 보유한 이전 치료 경험이 있는 절제불가능한 국소진행성 또는 전이성 담관암 성인 환자 치료제로 승인(approved)했다. 당초 처방의약품사용자수수료법(PDUFA)에 따른 심사기한은 오는 25일이었지만 이보다 이틀 앞서 허가 결정을 내렸다.
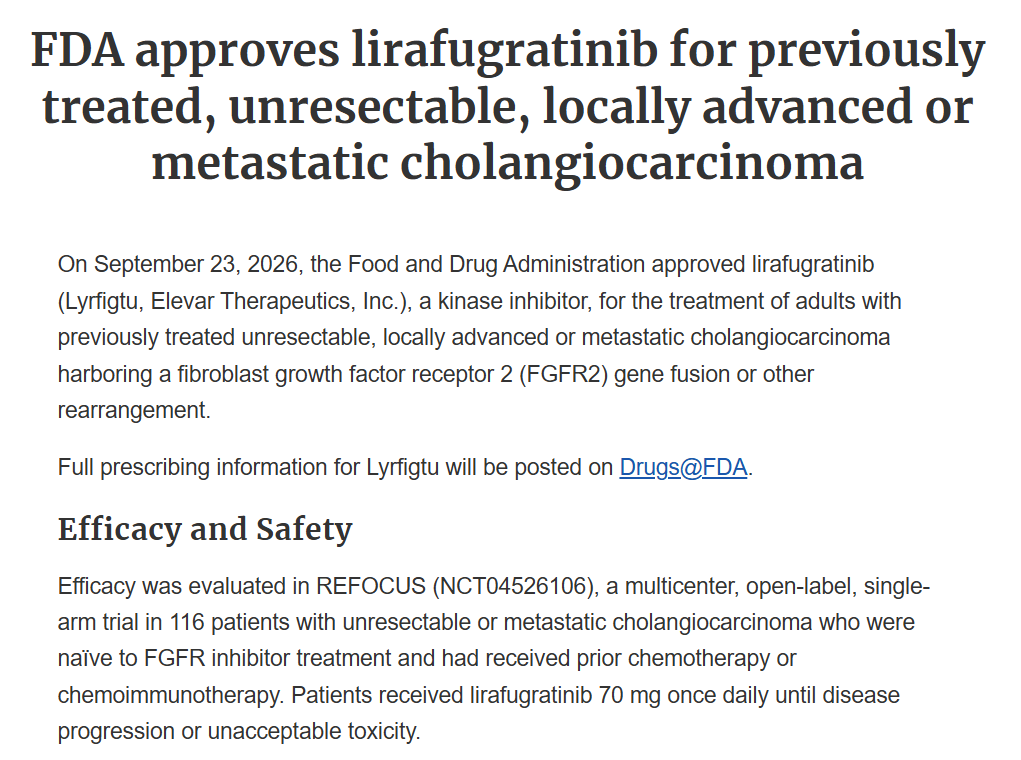
FDA는 23일(현지시간) 리라푸그라티닙을 담관암 치료제로 승인(approved)했다. (자료=FDA)
제품명은 ‘리픽투’(LYRFIGTU)다. 앞서 FDA는 지난 22일 리픽투를 제품명으로 조건부 수용했으며 이번 품목허가에 따라 해당 제품명이 최종 확정됐다. 권장용량은 70㎎을 하루 한 차례 경구 투여하는 방식이다.
구체적인 시판 후 의무사항(PMR)과 시판 후 이행약속(PMC)은 승인서한이 공개돼야 확인할 수 있다. 현재 FDA는 리픽투의 전체 처방정보를 의약품 허가 데이터베이스에 게시할 예정이라고 안내한 상태다.
리픽투는 암 발생과 성장에 관여하는 섬유아세포성장인자수용체2(FGFR2)를 선택적으로 억제하는 경구용 표적항암제다. 기존 FGFR 계열 치료제가 FGFR1~4를 폭넓게 억제하는 것과 달리 FGFR2를 선택적으로 억제해 다른 FGFR에 대한 비표적 억제를 최소화하도록 설계됐다. FDA는 리픽투를 혁신치료제와 희귀의약품으로 지정했으며 올해 3월 신약허가신청(NDA)을 우선심사 대상으로 지정했다.
허가 근거가 된 글로벌 1/2상(ReFocus)은 이전에 화학요법 또는 화학·면역요법을 받았지만 FGFR 억제제 치료 경험은 없는 절제불가능 또는 전이성 담관암 환자 116명을 대상으로 진행됐다. 독립평가위원회가 평가한 객관적반응률(ORR)은 45.7%였고 반응지속기간 중앙값(mDOR)은 11.8개월이었다. 엘레바에 따르면 무진행생존기간 중앙값(mPFS)은 11.3개월, 12개월 무진행생존율은 49.2%였다.
현재 같은 계열에서 FDA 허가를 받은 담관암 치료제로는 인사이트의 ‘페마자이레’(페미가티닙)와 다이호온콜로지의 ‘리트고비’(푸티바티닙) 등이 있다. 리픽투가 FGFR2 선택성을 차별점으로 내세우는 만큼 향후 실제 처방 시장에서 기존 치료제와 어떤 경쟁 구도를 형성할지가 관건이다.
FDA가 공개한 안전성 정보에서는 안구독성, 고인산혈증과 연조직 석회화, 배아·태아 독성 등이 주요 경고·주의사항에 포함됐다. 리픽투를 투여받은 환자 385명중 망막색소상피박리(RPED)는 31%, 고인산혈증은 21%에서 나타났다. 중대한 이상반응은 32%에서 확인됐다.
◇간암 신약보다 먼저 FDA 통과…엘레바 직접 상업화
이번 허가는 HLB 입장에서는 간암 신약과 대비되는 결과라는 점에서도 의미가 크다. 엘레바는 리보세라닙과 중국 항서제약의 캄렐리주맙 병용요법으로 간암 1차 치료제 FDA 허가를 추진했지만 2024년 5월과 2025년 3월, 올해 7월까지 세 차례 보완요구서한(CRL)을 받았다. 리픽투는 간암 신약과 제조시설과 허가 패키지가 다른 별도의 개발 프로그램이다.
HLB는 "이번 승인은 국내 제약·바이오 기업이 글로벌 항암 신약의 NDA를 FDA에 직접 제출해 허가받은 첫 사례"라고 강조했다. 엘레바는 2024년 12월 미국 릴레이 테라퓨틱스(Relay Therapeutics)로부터 리라푸그라티닙의 전 세계 개발·상업화 권리를 확보한 뒤 허가 전략 수립과 NDA 제출, FDA 대응을 주도해왔다.
리라푸그라티닙은 HLB가 자체 발굴한 물질은 아니다. 릴레이가 개발하던 후보물질을 엘레바가 도입했다. 계약 규모는 최대 5억달러(약 6838억원)로, 릴레이는 규제·상업화 단계별 마일스톤과 글로벌 매출에 따른 단계별 로열티를 받을 수 있다.
릴레이가 지난 6월 말까지 엘레바로부터 받은 금액은 선급금 500만달러(68억원)와 원료의약품·기타 물질 이전 대가 370만달러(51억원), 마일스톤 1000만달러(137억원) 등 총 1870만달러(256억원)다. 이번 FDA 승인에 따라 발생하는 개별 규제 마일스톤 규모는 공개되지 않았다.
엘레바는 리픽투를 올해 4분기 미국에 출시할 예정이다. FDA 허가를 확보한 만큼 향후 미국 내 유통과 보험급여 등 실제 상업화 절차에 속도를 낼 전망이다. 리픽투는 HLB의 미국 자회사인 엘레바가 직접 상업화를 주도할 방침이다.
김동건 엘레바 대표는 “리픽투의 FDA 승인은 담관암 환자와 가족들에게 중요한 2차 치료 옵션을 제공한다는 의미가 있다”며 “최대한 신속하게 의료진과 환자들에게 공급될 수 있도록 최선을 다하겠다”고 말했다.
미국을 시작으로 글로벌 시장 확대에도 나선다. 엘레바는 이달 유럽의약품청(EMA)에 리픽투를 담관암 치료제로 품목허가 신청(MAA)하며 유럽 허가 절차에 착수했다. 미국에 이어 유럽에서도 허가를 확보할 경우 리픽투의 상업화 지역이 본격적으로 확대될 전망이다.
적응증 확장도 추진 중이다. 엘레바는 FGFR2 융합 또는 재배열이 있는 다양한 고형암 환자를 대상으로 글로벌 임상(ReFocus202)을 진행하고 있다. 특정 암종이 아닌 FGFR2 유전자 이상을 기준으로 환자를 선별하는 암종불문(tumor-agnostic) 개발 전략이다.